医療機器の製造に、法令がクリーンルームそのものを名指しで義務づけているわけではありません。QMS省令(医療機器及び体外診断用医薬品の製造管理及び品質管理の基準に関する省令)が求めているのは、作業環境が製品の品質に悪影響を及ぼすおそれがある工程で、その要求事項を明確にし、監視・管理する手順を文書化することです。
滅菌して出荷する医療機器では、組立・包装の工程の清浄の程度を維持管理することも求められます。清浄度の等級は条文で決まっておらず、藤倉コンポジットは医療機器がクラス1,000〜100,000(ISOクラス6〜8)程度のクリーンルームで製造されていると説明しています(2026年9月25日確認)。
この記事では、条文の要求、クラスの目安、クリーンルームにする工程の決め方、発注前に整理する項目を、条文と各社の公表資料にあたって整理します。
目次
医療機器の製造にクリーンルームは必要か
法令はクリーンルームの設置を名指しで求めていません。求められるのは、製品の品質に影響する作業環境を文書で定めて管理することで、その手段としてクリーンルームが選ばれます。
QMS省令の現行条文には「クリーンルーム」「清浄度」「グレード」という語がありません(2026年9月25日にe-Gov法令検索で確認)。第25条が作業環境、第25条の2が汚染管理を定め、どこまでの環境を用意するかは製造販売業者等が製品に合わせて決める構成です。
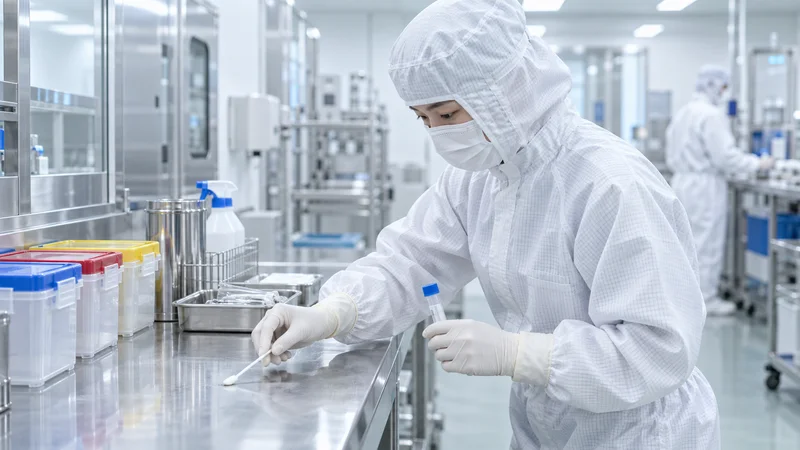
医療機器製造のクリーンルームとは、空気中の粒子や微生物を決めた水準以下に保ち、製品への異物・微生物の付着を防ぐために管理する作業室です。医療機器は薬機法で3つに分類され、分類によって作業環境の規定のかかり方も変わります。
| 分類 | 薬機法第2条の定義(要旨) | QMS省令第25条(作業環境) |
|---|---|---|
| 高度管理医療機器 | 副作用又は機能の障害が生じた場合に、人の生命及び健康に重大な影響を与えるおそれがあるもの | 対象 |
| 管理医療機器 | 副作用又は機能の障害が生じた場合に、人の生命及び健康に影響を与えるおそれがあるもの | 対象 |
| 一般医療機器 | 副作用又は機能の障害が生じた場合も、人の生命及び健康に影響を与えるおそれがほとんどないもの | 対象(限定一般医療機器に係る製品は除く) |
※定義はいずれも厚生労働大臣が薬事審議会の意見を聴いて指定するもの。e-Gov法令検索で薬機法第2条とQMS省令第25条の現行条文を確認(2026年9月25日)。
クリーンルームを入れずに済む条件も条文にあります。製品を後の工程で清浄化する場合、それより前の工程には第25条第2項・第3項の要求を適用しないことができます。全工程を同じ清浄度にする前に、どの工程から管理するかを決めるのが設計の出発点です。
参照:e-Gov法令検索「医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律」第2条(2026年9月25日確認)
医療機器製造でQMS省令が求める作業環境
QMS省令は、作業環境・汚染管理・製品の清浄管理・設備の保守を条文ごとに定めています。どの条文がどの設備と記録に関わるかを、先に対応づけておくと設計の抜けが減ります。
条文が求めているのは、要求事項を文書にすること、監視と管理の手順を定めること、記録を残すことです。クリーンルームの設備はその要求を満たすための手段なので、設備の仕様より先に、条文ごとの管理の中身を決めます。
| 条文 | 求めていること(要旨) | クリーンルームで対応するもの |
|---|---|---|
| 第24条(業務運営基盤) | 建物・作業室・附属設備と工程の設備の要求事項を文書化する。品質に影響する保守は、実施の間隔を含む要求事項を定め、記録を作成・保管する | 空調・フィルターの保守計画と保守記録 |
| 第25条第1項・第2項(作業環境) | 必要な作業環境の要求事項を文書化する。品質に悪影響のおそれがある工程は、要求事項を明確にし、監視・管理の手順を文書化する | 清浄度・差圧・温湿度などの管理値と測定の手順 |
| 第25条第3項 | 構成員と製品・作業環境の接触が悪影響を及ぼすおそれがある工程は、健康状態・清浄の程度・作業衣等の要求事項を文書化する | 更衣室・前室、作業衣、入室の手順 |
| 第25条第4項 | 特殊な作業環境で一時的に作業する構成員に教育訓練を受けさせる(教育を受けた者が監督する場合を除く) | 保守業者など臨時の入室者の教育 |
| 第25条の2(汚染管理) | 汚染された製品等の管理の実施要領を文書化する。滅菌医療機器等は異物・微生物による汚染の防止の要求事項を文書化し、組立・包装の工程の清浄の程度を維持管理する | 組立・包装室の清浄度の管理 |
| 第41条(製品の清浄管理) | 滅菌・使用の前に清浄を行う製品などは、清浄及び汚染管理の要求事項を文書化する | 洗浄工程の位置と、洗浄後の工程の環境 |
※e-Gov法令検索のQMS省令(平成16年厚生労働省令第169号・令和7年11月28日厚生労働省令第117号による改正までを反映した現行条文)を2026年9月25日に確認。
医薬品の製造で使うGMPのグレード区分のような清浄度の段階は、QMS省令にはありません。医薬品と同じ建屋で医療機器を造る場合は、両方の要求を並べて部屋ごとに決めることになります。医薬品側の区分はクリーンルームのグレードの記事で整理しています。
参照:e-Gov法令検索「医療機器及び体外診断用医薬品の製造管理及び品質管理の基準に関する省令」(2026年9月25日確認)
医療機器製造のクリーンルームのクラスの目安
清浄度のクラスは条文では決まらず、製品と工程のリスクから製造販売業者等が決めます。各社の公表資料では、ISOクラス6〜8(旧規格のクラス1,000〜100,000)が使われています。
| 会社 | 公表している内容 | 清浄度 |
|---|---|---|
| NISSHA | 国内外にクラス10,000(ISOクラス7)のクリーンルームを持つ製造拠点を複数所有 | ISOクラス7 |
| 藤倉コンポジット | 医療機器はクラス1,000〜100,000(ISO 6〜8)程度のクリーンルームで製造されていると説明。自社はクラス100,000のクリーンルームで、医療用シール部品などを材料供給から成形・検査・梱包まで一貫生産 | 自社はISOクラス8 |
| 親和工業 | クラス10,000以下のクリーンルームを完備し、医療機器部品の成形・組立・包装を行う | ISOクラス7相当以上 |
※各社の公式サイトの記載(2026年9月25日確認)。清浄度の対応はISO 14644-1(JIS B 9920-1)とのおおよその対応で、旧規格のクラスとは基準の体積と粒径の決め方が異なる。
3つのクラスの差は、0.5µm以上の粒子で見るとそれぞれ10倍です。清浄度を指定するときは、クラスだけでなくどの状態(建設完了時・非作業時・作業時)で判定するかまで決めておきます。人が動く作業時がいちばん数値が悪くなるためです。
| ISOクラス | 旧規格のクラス | 0.5µm以上 | 1µm以上 | 5µm以上 |
|---|---|---|---|---|
| ISOクラス6 | クラス1,000 | 35,200 | 8,320 | 293 |
| ISOクラス7 | クラス10,000 | 352,000 | 83,200 | 2,930 |
| ISOクラス8 | クラス100,000 | 3,520,000 | 832,000 | 29,300 |
※単位は空気1立方メートルあたりの個数(上限)。JIS B 9920-1:2019(ISO 14644-1:2015)の値。
粒子の数は微生物の数そのものではありません。親和工業は、浮遊菌数と浮遊微粒子数は比例傾向にあることが多いため、浮遊微粒子数の制御を指標にしていると説明しています。微生物を直接測る方法は浮遊菌と落下菌の記事、クラスの全体像はクリーンルームのクラスの記事にまとめています。
参照:日本産業標準調査会(JISC)JIS検索「JIS B 9920-1:2019」(2026年9月25日確認)
医療機器製造でクリーンルームにする工程
部屋全体を同じ清浄度にする必要はありません。条文上は製品を清浄化する工程の前と後で要求が分かれ、滅菌する製品は組立・包装の工程が管理の中心になります。
QMS省令第41条第2項は、製造者が滅菌・使用の前に清浄を行う製品と、未滅菌で出荷して使用者が清浄を行う製品について、第25条第2項・第3項の要求を清浄化工程より前の工程に適用しないことができると定めています。
| 工程 | 条文上の扱い | 環境の考え方 |
|---|---|---|
| 成形・加工(後で清浄化する製品) | 清浄化工程より前は、第25条第2項・第3項を適用しないことができる(第41条第2項) | 一般室で行い、清浄化工程で汚れを落とす設計がとれる |
| 清浄化(洗浄) | 清浄及び汚染管理の要求事項を文書化する(第41条第1項) | 洗浄後の製品が汚れる前にクリーン側へ渡る動線 |
| 組立・包装(滅菌医療機器等) | 組立・包装の工程の清浄の程度を維持管理する(第25条の2第2項) | クリーンルームで清浄度を管理する中心 |
| 滅菌 | 滅菌バリデーション基準に沿って滅菌プロセスを開発・バリデーション・日常管理する | 滅菌プロセスには、先立つ清浄化・消毒・包装などの操作は含まれない |
※QMS省令はe-Gov法令検索、滅菌バリデーション基準は厚生労働省の通知(令和4年10月17日 薬生監麻発1017第1号)で確認(2026年9月25日)。
滅菌バリデーション基準は、滅菌方法ごとに準拠するJISを示しています。エチレンオキサイド滅菌はJIS T 0801:2016、放射線滅菌はJIS T 0806-1:2022とJIS T 0806-2:2014、湿熱滅菌はJIS T 0816-1:2010です。無菌性の保証は、原則10−6以下の無菌性保証水準(SAL)を達成することと定義されています。
同じ基準は、バイオバーデンを製品や無菌バリアシステムの上又は内部に存在する生育可能な微生物群と定義しています。滅菌は清浄化や包装を含まないので、組立・包装の環境は滅菌とは別に管理する、というのが条文と基準を並べたときの読み方です。微生物まで管理する部屋の考え方はバイオクリーンルームの記事で扱っています。
参照:厚生労働省「滅菌バリデーション基準の制定について」(令和4年10月17日 薬生監麻発1017第1号)(2026年9月25日確認)
医療機器製造のクリーンルームの管理項目
清浄度を決めたら、人・環境・設備・記録の4つで維持します。QMS省令は、作業衣や健康状態の要求、臨時の入室者の教育、設備の保守記録まで文書化を求めています。
| 管理の対象 | 根拠 | 具体的に決めること |
|---|---|---|
| 作業者 | 第25条第3項 | 健康状態の確認、作業衣と更衣の手順、入室の手順 |
| 臨時の入室者 | 第25条第4項 | 保守業者などへの教育、又は教育を受けた者による監督 |
| 作業環境の監視 | 第25条第2項 | 粒子数・差圧・温湿度などの管理値、測定点、頻度、逸脱時の対応 |
| 設備の保守 | 第24条第2項・第3項 | 空調機・フィルターの点検間隔、交換の判断基準、保守記録 |
| 汚染した製品 | 第25条の2第1項 | 汚染した製品・汚染の可能性がある製品の識別と取扱い |
※根拠はQMS省令の現行条文(2026年9月25日確認)。具体的に決めることは、条文の要求を当サイトで設備・運用の項目に置き換えたもの。
管理値は、設計段階で空調の能力と合わせて決めておかないと、竣工後に達成できない値を手順書に書くことになります。差圧と換気回数の考え方は換気回数と差圧の記事、入室の手順は入室手順の記事、フィルターの交換時期はHEPAフィルターの記事にまとめています。
保守を外部に任せる場合は、QMS省令が求める保守記録を誰が作るかを契約で決めておきます。
医療機器製造のクリーンルームを発注する前に
設計施工会社に相談する前に、製品の分類、滅菌の有無、清浄化工程の位置、求める清浄度と判定の状態を整理しておくと、見積もりの前提がそろいます。
| 項目 | 整理する内容 | 関係する条文・資料 |
|---|---|---|
| 製品の分類 | 一般・管理・高度管理医療機器のどれか | 薬機法第2条 |
| 滅菌 | 滅菌の有無と方法(エチレンオキサイド・放射線・湿熱など) | 滅菌バリデーション基準 |
| 清浄化工程 | どの工程で洗浄するか。それより前を一般室にできるか | QMS省令第41条 |
| 清浄度 | 部屋ごとのISOクラスと、判定する状態(非作業時・作業時) | JIS B 9920-1 |
| 監視 | 粒子数・差圧・温湿度の測定点と頻度 | QMS省令第25条第2項 |
| 人と物の動線 | 更衣室・前室・パスボックスの位置 | QMS省令第25条第3項 |
この表が埋まっていれば、設計施工会社は部屋の区画と空調の方式を同じ前提で提案できます。見積もりの取り方と工期の流れは設計・施工の手順の記事、費用の相場は費用の記事で確認できます。物の受け渡しに使う装置はパスボックスのメーカー比較にまとめています。
医薬品や再生医療等製品と同じ建屋で計画する場合は、医薬品工場のクリーンルームの要件とあわせて整理してください。医療機器の製造環境に対応できる会社は、クリーンルームの施工会社の比較で対応分野と実績から絞り込めます。
参照:e-Gov法令検索「医療機器及び体外診断用医薬品の製造管理及び品質管理の基準に関する省令」第25条・第41条(2026年9月25日確認)
医療機器製造のクリーンルームに関するよくある質問
医療機器製造のクリーンルームについて、法律上の義務か、多く使われるクラス、滅菌する製品でも必要か、成形工程まで管理するか、医薬品工場との違いなど、計画段階で多い質問に本文の内容をもとに答えます。
医療機器の製造にクリーンルームは法律で義務ですか?
QMS省令の条文にクリーンルームという語はなく、設置を名指しで義務づけてはいません。求めているのは、品質に悪影響のおそれがある工程で作業環境の要求事項を明確にし、監視・管理の手順を文書化することです。滅菌医療機器等は、組立・包装の工程の清浄の程度を維持管理することも求められます。
医療機器製造のクリーンルームは何クラスが多いですか?
条文でクラスは決まっていません。藤倉コンポジットは、医療機器がクラス1,000〜100,000(ISOクラス6〜8)程度のクリーンルームで製造されていると説明しています。NISSHAはクラス10,000(ISOクラス7)の製造拠点を国内外に複数持つと公表しています(2026年9月25日確認)。
滅菌する医療機器でもクリーンルームは要りますか?
QMS省令第25条の2第2項は、滅菌医療機器等について異物・微生物による汚染の防止の要求事項を文書化し、組立・包装の工程の清浄の程度を維持管理するよう定めています。滅菌バリデーション基準の滅菌プロセスには清浄化や包装の操作が含まれないため、組立・包装の環境は滅菌とは別に管理します。
成形工程もクリーンルームにする必要がありますか?
後の工程で製品を清浄化する場合は、QMS省令第41条第2項により、清浄化工程より前の工程に第25条第2項・第3項の要求を適用しないことができます。清浄化工程がない場合は、作業環境が品質に悪影響を及ぼすおそれのある工程すべてが第25条第2項の対象です。
医薬品工場のクリーンルームとの違いは何ですか?
QMS省令には、医薬品のGMPのグレード区分のような清浄度の段階がありません(2026年9月25日にe-Govの現行条文で確認)。医療機器では、製品と工程のリスクから必要な清浄度を製造販売業者等が決めて文書化します。同じ建屋で医薬品も造る場合は、両方の要求を並べて部屋ごとに決めます。
関連記事
この記事を書いた人
執筆・編集:クリーンルームラボ 編集部
クリーンルームの設計施工会社について、対応分野・施工体制・公表実績を公式情報にもとづいてまとめています。
参照した情報:e-Gov法令検索 医療機器及び体外診断用医薬品の製造管理及び品質管理の基準に関する省令(QMS省令)第24条・第25条・第25条の2・第41条/e-Gov法令検索 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律 第2条/厚生労働省 滅菌バリデーション基準の制定について(令和4年10月17日 薬生監麻発1017第1号)/日本産業標準調査会(JISC)JIS検索(JIS B 9920-1:2019 クリーンルーム及び関連する制御環境-第1部)/NISSHA株式会社|高度管理医療機器の製造に欠かせないクリーンルーム/藤倉コンポジット株式会社|クリーンルームの基礎知識(クラスの解説と医療機器での活用例)/親和工業株式会社(医療用プラスチック成形.com)|医療機器製造に必要なクリーンルームのクラス・規格・基準一覧(2026年8月29日確認)
最終更新:2026年9月25日